Supporta la fondazione
CLINICAL EXCELLENCE

Fondazione Amiloidosi
PROAmy E.T.S.

Studio, ricerca e cura dell'Amiloidosi sistemica. Un impegno costante
verso l'innovazione terapeutica e il benessere dei pazienti.

Sostieni la ricerca Cosa sono le Amiloidosi
LA NOSTRA IDENTITÀ

Eredità Scientifica e Impegno Civico

Siamo un gruppo di persone interessate a comprendere meglio un gruppo di malattie rare, le amiloidosi sistemiche e a migliorarne la terapia.

"Da questo incontro è nato un sodalizio"

Un legame tra ricerca, famiglie e impegno civico che ha trasformato il percorso di diagnosi e cura.

Storia

Carlo Bernasconi, pioniere del cinema italiano e fondatore di Medusa Film, è morto nel 2001 a causa di una grave amiloidosi cardiaca diagnosticata tardivamente. Giampaolo Merlini, medico e ricercatore, che si occupava della malattia dal 1986, fondatore della Società Italiana per l'Amiloidosi, è stato chiamato per una consulenza negli ultimi giorni di vita di Carlo Bernasconi.

Ha conosciuto i familiari e Giampaolo Letta, suo stretto collaboratore. Da questo incontro è nato un sodalizio, che ha portato a iniziative per diffondere la conoscenza di queste malattie e a campagne per la raccolta di fondi.

Progresso

Questo ha consentito la costruzione del Centro clinico e dei laboratori di ricerca dedicati alla malattia presso la Fondazione IRCCS Policlinico San Matteo a Pavia.

Il Centro di Pavia, grazie a validissimi e dedicati ricercatori è rapidamente diventato una delle principali istituzioni per l'amiloidosi nel mondo e ha contribuito in modo sostanziale allo sviluppo di terapie efficaci, che hanno trasformato le più comuni forme di amiloidosi sistemica, prima incurabili in malattie ampiamente trattabili con aspettativa di vita che si sta avvicinando a quella della popolazione sana.

"malattie ampiamente trattabili"

Un risultato che segna un punto di svolta, ma non la fine del percorso.

Missione

Nonostante questi straordinari progressi, circa un terzo dei pazienti riceve ancora una diagnosi tardiva e muore nel primo anno di malattia.

La Fondazione nasce per finanziare la ricerca di nuove strategie e strumenti per la diagnosi precoce e lo sviluppo di farmaci più efficaci e meglio tollerati e per offrire supporto ai pazienti e alle loro famiglie.

Nov 11, 2025

DATA DI FONDAZIONE REGISTRATA
Comprendere la Patologia:
La Rivoluzione Terapeutica

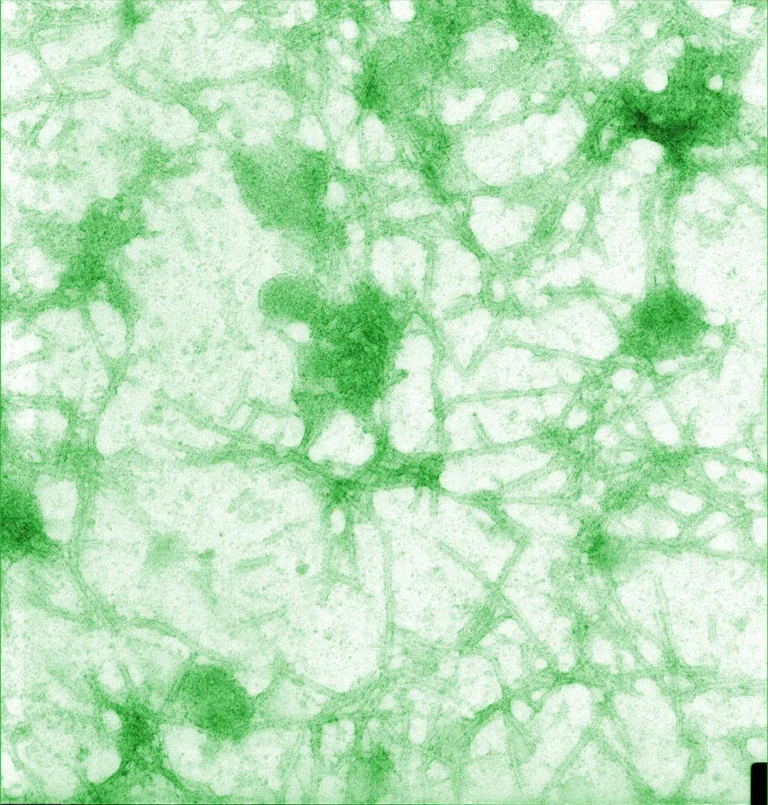
Fibrille Amiloidi

Proteine che si ripiegano in modo anomalo, depositandosi nei tessuti e compromettendo la funzionalità degli organi vitali.

SISTEMICA VS CEREBRALE

Differenziamo tra l'impatto multiorgano dell'amiloidosi sistemica e le localizzazioni cerebrali localizzate.

FRONTIERA FARMACOLOGICA

L'introduzione di stabilizzatori e anticorpimonoclonali ha cambiato radicalmente la prognosi.

DOCUMENTI COMPLETO

Che cosa sono le amiloidosi?

Le amiloidosi sono un gruppo di malattie rare accomunate dalla presenza del deposito, in vari organi e tessuti del corpo, di aggregati proteici con una struttura particolare chiamata fibrilla amiloide. Un foglietto beta è una struttura proteica in cui segmenti di catene di amminoacidi si allineano fianco a fianco come un foglio di carta pieghettato, stabilizzati da legami chimici che li rendono rigidi e resistenti. Nelle fibrille di amiloide, questi foglietti si impilano uno sull’altro in un arrangiamento compatto, formando fibre insolubili che si accumulano nei tessuti.

Il termine “amiloidosi” ha una storia curiosa: il medico Rudolf Virchow, nel XIX secolo, notò che i depositi che trovava nei tessuti malati si coloravano con le stesse tinture usate per l’amido delle piante — da qui il nome, rimasto in uso ancora oggi nonostante si sia poi scoperto che quei depositi sono in realtà formati da proteine.

Oggi sappiamo che le proteine amiloidogene — cioè capaci di formare queste fibrille — sono 43. Ciascuna dà origine a un tipo specifico di amiloidosi, con caratteristiche cliniche, organi colpiti e prospettive terapeutiche diverse.

Le amiloidosi si dividono principalmente in due grandi categorie, a seconda che i depositi amiloidi si accumulino prevalentemente nel cervello (amiloidosi cerebrali) oppure in altri organi come cuore, reni, fegato e nervi (amiloidosi sistemiche). Questa distinzione è fondamentale, perché le due forme hanno cause diverse, si manifestano in modo diverso e richiedono approcci terapeutici completamente distinti.

La più nota tra le amiloidosi cerebrali è la malattia di Alzheimer, in cui la proteina beta-amiloide forma le cosiddette “placche senili” distruggendo lentamente le connessioni tra i neuroni. Un’altra forma cerebrale rilevante è l’angiopatia amiloide cerebrale (CAA), in cui i depositi si formano nelle pareti dei vasi sanguigni del cervello.

Nelle amiloidosi sistemiche, i depositi si formano al di fuori del cervello: cuore, reni, fegato, sistema nervoso periferico, tratto gastrointestinale e tessuti molli. A differenza di quelle cerebrali, le amiloidosi sistemiche sono oggi al centro di una vera rivoluzione terapeutica, con farmaci approvati negli ultimi anni che hanno cambiato radicalmente la storia naturale di queste malattie.

La transtiretina (TTR) è una proteina prodotta principalmente dal fegato, il cui compito principale è trasportare nel sangue l’ormone tiroideo e la vitamina A. Nella sua forma normale circola come un complesso di quattro molecole. In alcune condizioni questo complesso si disassembla: le molecole si separano, si ripiegano in modo anomalo e iniziano ad aggregarsi, formando fibrille amiloidi.

Esistono due forme di ATTR. La forma ereditaria (ATTRv) è causata da una mutazione nel gene della transtiretina — esistono più di 130 mutazioni diverse — e si manifesta tra i 30 e i 70 anni, colpendo principalmente il sistema nervoso periferico e/o il cuore. La forma acquisita (ATTRwt), un tempo chiamata “amiloidosi senile”, colpisce prevalentemente gli uomini sopra i 65 anni e rappresenta oggi la forma più comune di amiloidosi cardiaca.

Sul fronte terapeutico, i farmaci stabilizzatori del tetramero (tafamidis, acoramidis) impediscono la disassociazione della proteina, mentre i silenziatori genici (patisiran, vutrisiran, inotersen, eplontersen) riducono la produzione di TTR direttamente nel fegato. La ricerca è in rapida evoluzione, con terapie gene-editing (CRISPR) che puntano a correggere permanentemente il difetto genetico con una singola somministrazione.

Nell’amiloidosi AL, un clone anomalo di plasmacellule produce in eccesso un tipo di catena leggera degli anticorpi che ha la caratteristica di piegarsi in modo scorretto e di formare fibrille. Queste catene difettose entrano nel circolo sanguigno e raggiungono gli organi bersaglio, dove esercitano un effetto tossico sulle cellule e si depositano sotto forma di amiloide.

L’amiloidosi AL è la forma sistemica più grave e a più rapida evoluzione. L’interessamento cardiaco, presente in circa il 70–80% dei casi, è il principale determinante della prognosi. L’interessamento renale si manifesta con perdita massiva di proteine nelle urine. Alcune manifestazioni sono quasi patognomoniche di questa forma: la macroglossia (ingrossamento della lingua) e le ecchimosi perioculari spontanee, dette “occhi a panda”.

La strategia terapeutica ha come obiettivo primario eliminare il clone di plasmacellule responsabile. I regimi moderni si basano sulla combinazione di daratumumab, bortezomib, ciclofosfamide e desametasone. Il trial ANDROMEDA ha dimostrato che l’aggiunta del daratumumab triplica la percentuale di risposte ematologiche profonde, con un impatto significativo sulla sopravvivenza.

La ricerca scientifica sta facendo passi avanti importanti. Sono attualmente allo studio nuove terapie che potrebbero cambiare in modo significativo il percorso di cura per i pazienti con amiloidosi AL.

Tra le più promettenti ci sono le terapie CAR-T, che utilizzano cellule del sistema immunitario del paziente stesso, opportunamente modificate, per riconoscere ed eliminare le cellule responsabili della malattia. Altrettanto interessanti sono gli anticorpi bispecifici, farmaci in grado di “guidare” le difese naturali dell’organismo contro le cellule malate. I primi studi clinici mostrano risultati molto incoraggianti: in oltre il 90% dei casi trattati, le cellule responsabili della malattia sono state eliminate.

Uno studio recente ha riportato che anticorpi diretti contro le fibrille amiloidi riducono le ospedalizzazioni e la mortalità nei pazienti con amiloidosi AL causata da catene leggere di tipo kappa. Questo beneficio non è stato invece osservato nei pazienti con catene leggere di tipo lambda.

Questi progressi aprono la strada verso un’aspettativa di vita per i pazienti con amiloidosi AL comparabile a quella della popolazione generale.

Le amiloidosi, per lungo tempo considerate malattie orfane senza speranza terapeutica, sono oggi al centro di una delle aree più dinamiche della medicina interna. La comprensione dei meccanismi molecolari alla base della formazione delle fibrille ha aperto la strada a interventi farmacologici mirati e innovativi, trasformando la prognosi di molti pazienti.

Le prospettive più entusiasmanti riguardano le terapie genica e di editing genomico. Per l’ATTRv ereditaria, farmaci basati su CRISPR-Cas9 hanno già mostrato, nei primi studi clinici nell’uomo, la capacità di ridurre i livelli di TTR di oltre il 90% con una singola somministrazione — un risultato che potrebbe tradursi in una guarigione funzionale permanente.

La diagnosi precoce rimane la sfida principale: le amiloidosi sistemiche vengono ancora spesso diagnosticate tardivamente. Lo sviluppo di biomarcatori sierici e di tecniche di imaging sempre più sensibili sta migliorando il riconoscimento precoce. La complessità di queste malattie richiede centri di riferimento specializzati con team multidisciplinari, come il Centro per lo studio e la cura delle amiloidosi del Policlinico San Matteo a Pavia.

Oltre all’amiloidosi AL e all’ATTR, esistono forme sistemiche più rare causate da proteine diverse. In molti casi si tratta di malattie ereditarie, e la diagnosi corretta è fondamentale sia per il paziente sia per i suoi familiari.

L’amiloidosi AA si sviluppa come complicanza di malattie infiammatorie croniche (artrite reumatoide, morbo di Crohn, tubercolosi) e colpisce prevalentemente i reni: la terapia si basa sul controllo della malattia infiammatoria di base.

L’amiloidosi da fibrinogeno Aα è la causa più frequente di amiloidosi renale ereditaria non-AL nei paesi occidentali e richiede il trapianto combinato di fegato e rene. L’amiloidosi da apolipoproteina AI può colpire reni, fegato, cuore e nervi a seconda della mutazione. L’amiloidosi da lisozima è rarissima — meno di cento famiglie nel mondo — con prevalente interessamento epatico. L’amiloidosi da gelsolina, nota come “malattia finlandese”, presenta una triade caratteristica: opacità corneale, paralisi dei muscoli del viso e neuropatia sensitiva. Infine, l’amiloidosi da beta-2 microglobulina colpisce i pazienti in dialisi cronica con depositi nelle strutture osteoarticolari.

Obiettivi e attività della Fondazione

Ricerca Scientifica

Finanzia progetti di ricerca innovativi sull'amiloidosi, con particolare attenzione agli studi che possano tradursi rapidamente in benefici concreti per i pazienti.

Supporto ai Pazienti e alle Famiglie

Aiuta i centri di cura a migliorare l'accoglienza e l'assistenza ai malati, sostiene la formazione del personale sanitario e promuove una cultura di rispetto e attenzione globale verso chi convive con la malattia.

Informazione e Sensibilizzazione

Organizza convegni, corsi di formazione e iniziative pubbliche per diffondere la conoscenza dell'amiloidosi tra medici, ricercatori e cittadini comuni.

Attività della Fondazione per il 2026

Per l'anno in corso, il CdA della Fondazione ha approvato le spese necessarie per costituire il sito web della Fondazione. Inoltre, con le donazioni finora ricevute, si è approvato un assegno di ricerca per una giovane Cardiologa che svolgerà la propria attività di ricerca presso il Centro di ricerca e cura dell'amiloidosi dell'IRCCS Policlinico San Matteo, Pavia.

News & Eventi

Aggiornamenti sui seminari, conferenze e progressi della ricerca scientificainternazionale.

Donazioni

Come contribuire

Siamo molto grati a chi vorrà sostenere le nostre attività.

Donazione tramite PayPal

Non ti costa nulla. Può cambiare il futuro di chi vive con l’amiloidosi.

Dona il tuo 5×1000

CODICE FISCALE

96089590184

COME FARE

Se presenti il 730 (anche precompilato) o il Modello Redditi Persone Fisiche, firma nel riquadro "Sostegno degli enti del Terzo settore" e scrivi il codice fiscale della Fondazione: 96089590184.

Se non sei tenuto a presentare la dichiarazione dei redditi, puoi comunque donare: chiedi la scheda per il 5×1000 in un ufficio postale, al CAF o al tuo commercialista, e consegnala in busta chiusa.

Bonifico Bancario

Beneficiario

FONDAZIONE GIAMPAOLO MERLINI IN RICORDO DI CARLO BERNASCONI PER LO STUDIO E LA CURA DELL AMILOIDOSI ETS

IBAN

IT46L0323901600100000512097

Banca

Intesa Sanpaolo Private Banking

Indirizzo

Viale Cesare Battisti, 16/b - 27100 Pavia, Italia

Ricevuta fiscale

Per ricevere ricevuta fiscale, riportare la propria email nella causale del bonifico oppure scrivere a fondazione.amiloidosi@proamy.com

Detrazione fiscale

I donatori possono detrarre dalle tasse il 30% della somma donata (o 35% per ODV) fino a 30.000 euro.

Per informazioni sulle donazioni: fondazione.amiloidosi@proamy.com